Fibroza chistică este o boală genetică ereditară care afectează în principal plămânii și pancreasul. Apare atunci când o persoană moștenește o mutație a genei CFTR de la fiecare dintre părinți. Articolul explică ce simptome ridică suspiciunea, care sunt analizele care confirmă diagnosticul și ce înseamnă, concret, să fii purtător.
Cuprins
- Ce este fibroza chistică?
- Fibroza chistică și mucoviscidoza: aceeași boală, două denumiri
- Fibroza chistică nu este fibroză pulmonară, mastoză fibrochistică sau boală polichistică
- Care este cauza bolii: gena CFTR și moștenirea autozomal recesivă
- Fibroza chistică: simptome și semne, pe vârste
- Ce trebuie să fac dacă am una sau mai multe dintre aceste simptome?
- Cum se diagnostichează fibroza chistică
- Limitele testului genetic
- Analizele pentru fibroză chistică la Clinica Sante
- Sunt purtător de fibroză chistică: ce înseamnă
- Fibroza chistică și infertilitatea masculină
- Testarea în sarcină și diagnosticul prenatal
- Cât se trăiește cu fibroză chistică?
- Există tratament pentru fibroza chistică?
- Unde te adresezi în România
- Întrebări frecvente despre fibroza chistică
Ce este fibroza chistică?
Fibroza chistică, numită și mucoviscidoză, este o boală genetică ereditară cauzată de mutații în gena CFTR. Glandele produc un mucus anormal de vâscos, care blochează căile respiratorii și canalele pancreatice. Se transmite autozomal recesiv: o persoană este afectată doar dacă moștenește o mutație de la fiecare părinte. Diagnosticul combină testul sudorii cu testarea genetică.
✓
Pe scurt:
- •Cauza este o mutație în gena CFTR de pe cromozomul 7. Sunt cunoscute peste 2.000 de variante ale acestei gene (ARUP Consult, 2025; Mukoviszidose e.V.).
- •Când ambii părinți sunt purtători, riscul ca un copil să fie afectat este de 25% la fiecare sarcină (Cystic Fibrosis Foundation).
- •Testul sudorii confirmă suspiciunea la un clor sudoral de 60 mmol/L sau mai mult, măsurat în două zile diferite. Valorile între 30 și 59 mmol/L sunt intermediare și cer testare genetică (criteriile Cystic Fibrosis Foundation 2017 și European Cystic Fibrosis Society 2018).
- •Supraviețuirea mediană prezisă pentru copiii născuți între 2017 și 2021 este de 53 de ani, cu aproximativ 10 ani mai mult decât pentru generația 2012–2016 (Registrul Cystic Fibrosis Foundation, 2021).
- •Variantele moștenite pot fi identificate prin testarea genetică a genei CFTR: panel de mutații frecvente sau secvențierea completă a genei.
Fibroza chistică și mucoviscidoza: aceeași boală, două denumiri
Fibroza chistică și mucoviscidoza sunt două nume pentru aceeași afecțiune. Termenul „mucoviscidoză” vine din latină, de la mucus și viscidus, adică vâscos, și face referire la secrețiile vâscoase caracteristice bolii.
La o persoană sănătoasă, glandele exocrine produc secreții fluide. Ele lubrifiază căile respiratorii și transportă enzimele digestive din pancreas în intestin. În fibroza chistică, aceste secreții devin dense și lipicioase. Mucusul se acumulează în bronhii și favorizează infecțiile pulmonare repetate. În pancreas, mucusul blochează canalele prin care enzimele ajung în intestin, iar organismul nu mai digeră corect grăsimile.
Este cea mai frecventă boală monogenică din populația europeană. Conform ARUP Consult (2025), care citează ghidul Cystic Fibrosis Foundation, fibroza chistică apare la aproximativ 1 din 4.000 de nou-născuți în Statele Unite.Datele germane publicate de journalmed.de în august 2025 indică o frecvență cuprinsă între 1 caz la 3.300 și 1 caz la 4.800 de nou-născuți.Datele germane publicate de journalmed.de în august 2025 indică o frecvență cuprinsă între 1 caz la 3.300 și 1 caz la 4.800 de nou-născuți. Cifrele diferă în funcție de populația studiată și de anul raportării.
Boala nu este contagioasă. Nu apare din cauza alimentației, a mediului sau a unei infecții. Singura cauză este genetică.
Fibroza chistică nu este fibroză pulmonară, mastoză fibrochistică sau boală polichistică
Denumirile seamănă, dar afecțiunile nu au legătură între ele. Confuzia e frecventă și se reflectă în căutările online despre aceste afecțiuni.
Care este cauza bolii: gena CFTR și moștenirea autozomal recesivă
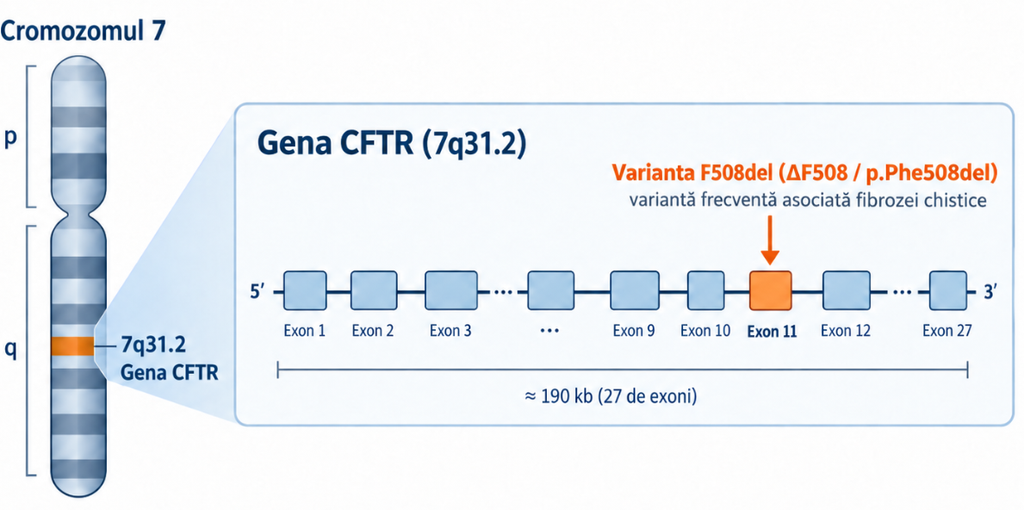
Cauza este o mutație în gena CFTR, situată pe cromozomul 7. Gena conține informația necesară pentru producerea unei proteine care controlează trecerea ionilor de clor prin membrana celulelor epiteliale. Când proteina lipsește sau funcționează impropriu, echilibrul de sare și apă din secreții se modifică. Mucusul își pierde fluiditatea.
Asociația germană Mukoviszidose e.V. folosește o comparație utilă: gena CFTR este ca un cuvânt de aproximativ 6.500 de litere, iar testul genetic este o verificare ortografică a acestui cuvânt. Sunt cunoscute peste 2.000 de variante ale genei CFTR (ARUP Consult, 2025; Mukoviszidose e.V.). Nu toate produc boala. Cea mai frecventă variantă patogenă se numește F508del. Dacă vrei o imagine de ansamblu asupra metodelor, am explicat separat cum funcționează testele genetice.
Cleveland Clinic (2024) grupează mutațiile CFTR în șase clase, după efectul lor. Unele împiedică complet producerea proteinei, altele produc o proteină care ajunge la membrană, dar funcționează slab. Clasa mutației influențează severitatea bolii și opțiunile de tratament.
Cum se transmite fibroza chistică
Fibroza chistică se transmite autozomal recesiv. O persoană este afectată doar dacă moștenește o mutație CFTR de la fiecare dintre părinți.
O persoană cu o singură mutație este purtătoare. Purtătorii nu au, în general, boala. Conform Cleveland Clinic (2024), aproximativ 1 din 31 de persoane din Statele Unite este purtătoare, fără să știe.
Același model de transmitere îl are și atrofia musculară spinală, o altă boală genetică pentru care se face screening de purtător.
Fibroza chistică: simptome și semne, pe vârste
Simptomele variază mult de la o persoană la alta. Depind de mutațiile moștenite, de vârstă și de organele afectate. Trei semne apar la majoritatea pacienților: infecții respiratorii repetate, probleme de digestie și transpirație anormal de sărată.
Simptome la nou-născut și la bebeluș
Primul semn poate apărea în primele zile de viață. Ileusul meconial este o obstrucție a intestinului subțire, produsă de un meconiu prea vâscos. Necesită intervenție de urgență și ridică imediat suspiciunea de fibroză chistică.
Alte semne la bebeluș:
creștere lentă în greutate, deși bebelușul mănâncă bine sau chiar are un apetit foarte bun;
scaune abundente, grase, urât mirositoare (steatoree);
abdomen balonat;
icter prelungit;
piele cu gust sărat, sesizabil la sărut;
tuse persistentă și respirație șuierătoare.
Simptome la copil
La copil domină manifestările respiratorii și digestive:
bronșite și pneumonii care revin;
tuse cronică, cu expectorație groasă;
respirație șuierătoare și dificultăți de respirație la efort;
polipi nazali și sinuzită cronică;
stagnare în creștere, greutate mică pentru vârstă;
prolaps rectal;
degete cu aspect de „bețe de tobă” (hipocratism digital).
Bronșitele și pneumoniile repetate la un copil pot avea multe cauze. Fibroza chistică este una dintre ele și merită exclusă atunci când episoadele se repetă și copilul nu crește normal.
Fibroza chistică la adult și forma atipică
Fibroza chistică poate fi depistată și la adult. Cleveland Clinic (2024) descrie o formă atipică, mai blândă, care poate afecta un singur organ și poate determina simptome intermitente. În această formă, testul sudorii poate fi normal.
Publicația medicală germană journalmed.de (2025) descrie profilul tipic al diagnosticului tardiv: pancreatite recurente, polipi nazali, sinuzite sau infecții pulmonare cronice, bronșiectazii și infertilitate masculină. Evoluția este, de regulă, mai blândă decât în forma clasică.
| Sistem | Manifestări posibile în forma atipică |
|---|---|
| Respirator | Sinuzită cronică, polipoză nazală, pneumonii recurente, bronșiectazii, tablou care imită astmul sau BPOC. |
| Digestiv | Pancreatită acută atipică sau cronică, diaree, constipație, deficit nutrițional. |
| Endocrin și metabolic | Diabet zaharat, hipocloremie, hipokaliemie, alcaloză metabolică după deshidratare. |
| Genitourinar | Infertilitate masculină, hipofertilitate feminină. |
| Alte manifestări | Anemie neexplicabilă, dermatită. |
Ce trebuie să fac dacă am unul sau mai multe dintre aceste simptome?
Mergi la medic. Niciunul dintre semnele descrise nu confirmă singur fibroza chistică, pentru că toate apar și în alte afecțiuni, mult mai frecvente.
Pentru un copil, primul pas este medicul de familie sau medicul pediatru, care decide dacă este nevoie de un consult de pneumologie pediatrică sau de o evaluare genetică.
Pentru un adult cu pancreatite repetate, bronșiectazii sau infertilitate neexplicată, discuția pornește de la medicul specialist care urmărește problema respectivă.
Ce ajută medicul: o listă scrisă cu episoadele de îmbolnăvire, curba de creștere a copilului și informații despre antecedentele medicale din familie, inclusiv despre rudele de gradul al doilea.
Cum se diagnostichează fibroza chistică
Diagnosticul combină trei elemente: un test de screening, o măsurătoare biochimică și o analiză genetică. Rezultatele acestor investigații se interpretează împreună.
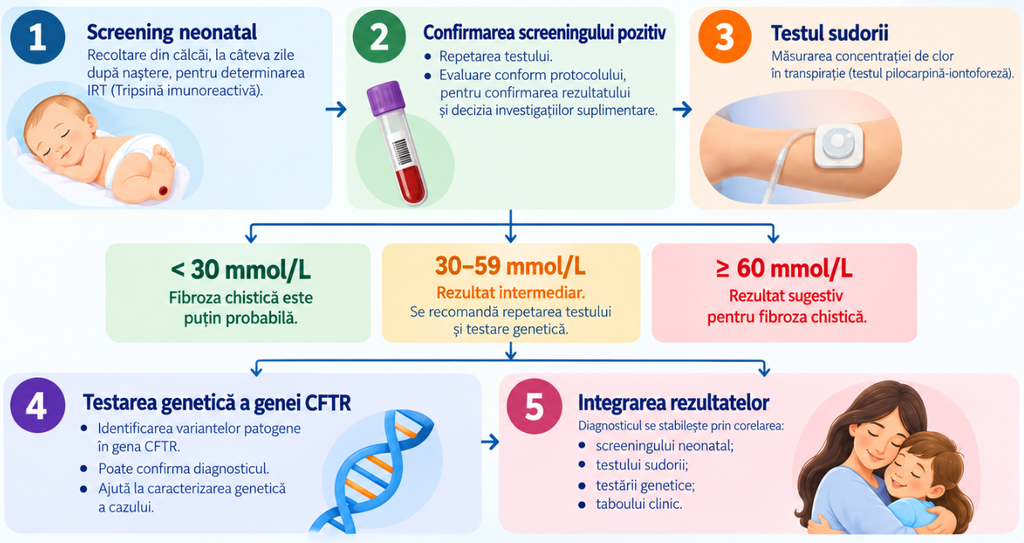
Ordinea pașilor diferă de la o țară la alta. În Franța, screeningul neonatal începe cu dozarea tripsinei imunoreactive, urmată direct de analiza genetică, iar testul sudorii este efectuat ulterior (Assurance Maladie). În Germania, testul sudorii precede analiza genetică (journalmed.de, 2025). Principiul rămâne același: un rezultat de screening pozitiv se confirmă întotdeauna prin cel puțin o altă metodă.
| Analiza | Ce măsoară | Când se face | Cum se interpretează |
|---|---|---|---|
| Tripsinogen imunoreactiv (IRT) | Enzimă pancreatică, crescută în sânge la nou-născuții cu fibroză chistică. | În primele zile de viață, din picătura de sânge recoltată din călcâi | Test de screening, nu de diagnostic. Un rezultat crescut cere confirmare |
| Testul sudorii (clor sudoral) | Concentrația de cloruri din transpirație. | La orice vârstă; la nou-născut din ziua 3, optim de la ziua 10. | 60 mmol/L sau mai mult confirmă suspiciunea; 30–59 mmol/L este valoare intermediară; sub 30 mmol/L face boala improbabilă. |
| Testarea genetică CFTR — panel de mutații frecvente | Prezența variantelor patogene frecvente din gena CFTR. | La suspiciune clinică, după un screening pozitiv sau pentru stabilirea statusului de purtător. | Identifică variantele incluse în panel. Un rezultat negativ nu exclude boala. |
| Secvențierea genei CFTR | Întreaga secvență codificatoare a genei. | Când panelul identifică una sau nicio variantă. | Identifică 97–98% din variantele patogene ale genei. |
| Analiza delețiilor și duplicațiilor (MLPA) | Pierderi sau multiplicări de fragmente mari din genă. | Când secvențierea nu explică tabloul clinic. | Adaugă până la 2–3% din variantele patogene. |
| Elastaza pancreatică-1 | Funcția pancreasului exocrin, din materii fecale. | La suspiciune de insuficiență pancreatică. | Valoarea scăzută arată că pancreasul nu eliberează suficiente enzime digestive. |
Procentele de 97–98% și 2–3% reprezintă proporția variantelor patogene ale genei CFTR identificate prin fiecare metodă (GeneReviews, NIH). Nu descriu procentul de pacienți diagnosticați.
Screeningul neonatal: ce este IRT
Screeningul neonatal caută boala înainte să apară simptomele. Se dozează tripsinogenul imunoreactiv (IRT) din câteva picături de sânge recoltate din călcâiul bebelușului, în primele zile de viață. La copiii cu fibroză chistică, această enzimă pancreatică este crescută în sânge.
Conform NHLBI (National Heart, Lung and Blood Institute, 2024), screeningul neonatal identifică peste jumătate din cazurile de fibroză chistică.
Un IRT crescut nu înseamnă însă boală. Aceeași sursă arată că valoarea poate fi crescută și la prematuri, după o naștere dificilă și chiar la purtătorii sănătoși. Cleveland Clinic (2024) descrie și situația inversă: la aproximativ 5% dintre persoanele care au fibroză chistică, IRT nu apare crescut la screening.
i
Dacă ai fost chemat la teste suplimentare
Centrul național francez de coordonare a screeningului neonatal (CNCDN, 2025) comunică explicit părinților: dintre copiii chemați la teste suplimentare, 2 din 3 nu sunt bolnavi, iar 1 din 3 are mucoviscidoză. Faptul că un copil este chemat pentru teste suplimentare nu înseamnă că are diagnosticul de fibroză chistică.
Franța include fibroza chistică în programul național de screening neonatal din 2002, alături de alte 15 boli (Assurance Maladie; CNCDN, 2025). În Statele Unite, screeningul este universal din 2010 (NHLBI). Am descris separat ce acoperă un screening genetic la nou-născut.
Testul sudorii: valori normale și zona gri
Testul sudorii măsoară concentrația de cloruri din transpirație. Este nedureros: se stimulează transpirația pe o zonă mică de piele, de obicei pe antebraț, apoi aceasta este colectată și analizată.
Valorile de referință sunt similare în recomandările americane și europene — criteriile Cystic Fibrosis Foundation 2017 și European Cystic Fibrosis Society 2018, citate de ARUP Consult:
60 mmol/L sau mai mult — confirmă suspiciunea de fibroză chistică;
între 30 și 59 mmol/L — valoare intermediară, „zona gri”; cere analiză genetică;
sub 30 mmol/L — face fibroza chistică improbabilă.
Un rezultat pozitiv se confirmă prin două determinări, făcute în zile diferite (ARUP Consult).
La nou-născut, testul se poate face din ziua a treia de viață, dar rezultatul este mai fiabil de la ziua a zecea, la o greutate de peste 2.000 de grame (journalmed.de, 2025). GeneReviews (NIH) recomandă efectuarea testului înainte de vârsta de 28 de zile la nou-născuții cu IRT crescut.
Un test al sudorii normal nu exclude complet boala. NHLBI (2024) menționează explicit acest lucru, iar Cleveland Clinic (2024) precizează că, în forma atipică, testul sudorii poate fi normal.
Testarea genetică a genei CFTR: panel, secvențiere, MLPA
Testarea genetică identifică variantele moștenite din gena CFTR. Testarea se poate realiza în trei trepte, fiecare etapă fiind stabilită în funcție de rezultatul celei anterioare
Panelul de mutații frecvente. Caută variantele cele mai des întâlnite, inclusiv F508del. Este primul pas și cel mai accesibil. În această categorie sunt disponibile panelul celor mai frecvente 36 de mutații în gena CFTR și detecția mutației F508del.
Secvențierea genei. Citește întreaga secvență codificatoare. Se recomandă când panelul identifică o singură variantă sau nicio variantă, deși tabloul clinic sugerează boala. ARUP Consult descrie această succesiune a testelor ca abordare de laborator. Analiza corespunzătoare este secvențierea NGS a genei CFTR.
Analiza delețiilor și duplicațiilor. Caută pierderi sau multiplicări de fragmente mari, care nu sunt identificate prin secvențiere. Această evaluare se realizează prin MLPA.
Panelurile nu sunt toate la fel. Colegiul American de Genetică Medicală (ACMG) a crescut în 2023 numărul minim de variante recomandate într-un panel de screening de purtător, de la 23 la cel puțin 100 (ARUP Consult, care citează Deignan și colab., 2023). Motivul: panelurile mici identifică mai puține cazuri la persoanele care nu au origine nord-europeană.
Când rezultatul rămâne neconcludent (CFSPID)
Există situații în care testele nu dau un răspuns clar. Un bebeluș poate avea un screening neonatal pozitiv, un test al sudorii normal sau intermediar și variante genetice cu semnificație incertă.
GeneReviews (NIH) definește această situație prin acronimul CFSPID, folosit în Europa, respectiv CRMS în Statele Unite. Acronimul descrie situația unui screening pozitiv, cu diagnostic neconcludent.
Un copil cu CFSPID nu are un diagnostic de fibroză chistică. Are însă nevoie de monitorizare la medicul specialist, pentru că o parte dintre acești copii devin ulterior simptomatici sau dezvoltă un clor sudoral crescut.
Aici consilierea genetică nu este o formalitate. Un raport de laborator care conține o variantă de semnificație incertă se interpretează doar împreună cu tabloul clinic și cu istoricul familial.
În acest clip sepecialiștii laboratorului de genetică Clinica Sante explică de ce un rezultat genetic nu trebuie interpretat separat de contextul clinic. Un raport poate conține variante de semnificație incertă, care se interpretează doar în contextul simptomelor și al istoricului familial. Consilierea genetică după testare este inclusă.
Limitele testului genetic
Un test genetic are limite care trebuie cunoscute înainte de efectuarea acestuia.
Un rezultat negativ nu exclude fibroza chistică. ARUP Consult o formulează direct: absența variantelor identificate nu înseamnă absența bolii.
Panelurile de mutații testează variantele frecvente într-o anumită populație. NHLBI (2024) avertizează că panelurile ratează cazuri la copiii de origine asiatică sau africană, care pot avea variante CFTR rare, neincluse în panel.
Unele variante se află în regiuni care nu sunt analizate prin metodele obișnuite. GeneReviews (NIH) notează că variantele intronice profunde nu sunt detectate de secvențierea exomică.
Concluzia practică: rezultatul se interpretează împreună cu simptomele, cu testul sudorii și cu istoricul familial.
Analizele pentru fibroză chistică la Clinica Sante
Probele necesare pentru analizele de mai jos se recoltează în centrele Clinica Sante. Medicul care te urmărește decide care sunt necesare în situația ta.
| Analiza | Ce arată | Când se recomandă |
|---|---|---|
| Fibroza chistică – detecția celor mai frecvente 36 mutații în gena CFTR | Variantele patogene frecvente din gena CFTR. | Primul pas la suspiciune clinică sau pentru statusul de purtător. |
| Gena CFTR – secvențiere NGS | Întreaga secvență codificatoare a genei. | Când panelul identifică o singură variantă sau nicio variantă. |
| Gena CFTR – testare MLPA | Deleții și duplicații de fragmente mari din genă. | Când secvențierea nu explică tabloul clinic. |
| Detecție mutație F508del – fibroza chistică | Cea mai frecventă variantă patogenă a genei CFTR. | Screening țintit, inclusiv la cuplurile care planifică o sarcină. |
| Screening status de purtător – 420 gene | Statusul de purtător pentru 420 de gene, inclusiv CFTR. | Evaluare preconcepțională extinsă, pentru ambii parteneri. |
| Testare prenatală fibroză chistică – secvențierea genei CFTR | variantele genei CFTR la făt | în sarcină, la indicația medicului, când există un risc identificat |
| Elastaza pancreatică în materii fecale | funcția pancreasului exocrin | la suspiciune de insuficiență pancreatică |
?
Vrei să știi dacă ești purtător?
Proba pentru testarea genetică a genei CFTR se recoltează în orice centru Clinica Sante, fără programare pentru analizele cu plată. Poți alege panelul celor mai frecvente 36 de mutații, secvențierea completă a genei CFTR sau screeningul de status de purtător pentru ambii parteneri.
După testare beneficiezi de consiliere genetică gratuită. Primești rezultatul online și îl poți accesa chiar de pe telefon.
👉 Vezi analizele pentru fibroză chistică · Găsește centrul cel mai apropiat
Rezultatul se interpretează întotdeauna împreună cu medicul tău, în contextul istoricului familial.
Sunt purtător de fibroză chistică: ce înseamnă
Dacă ai o singură mutație în gena CFTR, ai status de purtător. Nu ai fibroză chistică și, în majoritatea cazurilor, nu vei avea simptome.
Cystic Fibrosis Foundation oferă o formulare utilă pentru rezultatele mixte de screening: asocierea dintre o mutație identificată și un test al sudorii negativ indică statusul de purtător sănătos, nu diagnosticul de fibroză chistică.
Riscul pentru copil când ambii părinți sunt purtători
Riscul se recalculează la fiecare sarcină, indiferent de copiii născuți anterior. Conform Cystic Fibrosis Foundation, când ambii părinți sunt purtători:
25% — copilul are fibroză chistică;
50% — copilul este purtător, fără boală;
25% — copilul nu moștenește nicio mutație.
Dacă un părinte are fibroză chistică și celălalt este purtător, riscurile devin 50% copil afectat și 50% copil purtător (Cystic Fibrosis Foundation).
Și alte rude de sânge pot avea status de purtător. Cystic Fibrosis Foundation recomandă purtătorilor să își informeze rudele de sânge, care pot fi și ele purtătoare. În Franța, consilierea genetică include chiar o obligație de informare a rudelor, rezonabil până la verii de gradul al doilea (Assurance Maladie).
Testarea înainte de sarcină, pentru ambii parteneri
Momentul optim pentru screeningul de status de purtător este înainte de sarcină. Atunci cuplul are la dispoziție toate opțiunile de planificare familială.
Argumentul cel mai important: majoritatea copiilor cu fibroză chistică se nasc în familii fără istoric de boală (Cleveland Clinic, 2024). Absența cazurilor în familie nu este o garanție.
NHLBI (2024) descrie ordinea uzuală de testare a unui cuplu. Se testează mai întâi unul dintre parteneri, de regulă mama, iar celălalt se testează dacă primul rezultat este pozitiv. Când istoricul familial vine dinspre tată, se începe cu el.
Testarea poate fi țintită pe gena CFTR sau extinsă. Screeningul de status de purtător pentru 420 de gene acoperă CFTR împreună cu alte boli recesive frecvente. Am detaliat opțiunile în articolul despre testarea status de purtător.
Purtătorii pot avea simptome?
Majoritatea purtătorilor nu au niciun simptom. Datele recente arată însă o asociere statistică între statusul de purtător CFTR și câteva afecțiuni.
GeneReviews (NIH) raportează că aproximativ 15% dintre persoanele cu pancreatită acută recurentă sau cronică sunt purtătoare ale unei mutații CFTR. Aceeași sursă notează că purtătorii sunt suprareprezentați între persoanele cu bronșiectazii, rinosinuzită cronică cu polipoză nazală, astm și aspergiloză bronhopulmonară alergică.
Este o asociere statistică la nivel de grup, nu o predicție individuală. Faptul că ești purtător nu înseamnă că vei dezvolta vreuna dintre aceste afecțiuni. Dacă însă ai pancreatite repetate sau bronșiectazii fără cauză identificată, statusul CFTR este o pistă pe care merită să o discuți cu medicul tău.
Fibroza chistică și infertilitatea masculină
La bărbații cu fibroză chistică, infertilitatea este foarte frecventă. Cauza este mecanică: canalele deferente, care transportă spermatozoizii, lipsesc sau sunt obstruate. Situația se numește absență bilaterală congenitală a canalelor deferente (CBAVD) și duce la azoospermie obstructivă.
GeneReviews (NIH) face o distincție importantă: acești bărbați sunt infertili, dar nu sterili. Producția de spermatozoizi în testicule poate fi normală, iar infertilitatea este determinată în principal de imposibilitatea transportului acestora prin canalele deferente.
CBAVD izolată este cea mai frecventă dintre tulburările asociate genei CFTR. Poate apărea și la bărbați care nu au fibroză chistică clasică, tipic prin combinația unei variante severe cu o variantă cu penetranță redusă — de exemplu alela poli-T 5T (GeneReviews, NIH).
De aceea, screeningul de purtător CFTR este indicat explicit la bărbații cu CBAVD izolată (ARUP Consult). Analiza mutațiilor genei CFTR face parte din protocolul de investigare a infertilității masculine.
La femeile cu fibroză chistică, fertilitatea este redusă, dar sarcina este posibilă. Planificarea ei se discută din timp cu medicul curant.
Testarea în sarcină și diagnosticul prenatal
Când există un risc identificat, testarea se poate face și în sarcină.
Diagnosticul prenatal analizează ADN-ul fătului, dintr-o probă obținută prin biopsie de vilozități coriale sau prin amniocenteză. Assurance Maladie semnalează riscul procedural: un risc de aproximativ 1% de avort spontan în săptămâna următoare prelevării. Decizia se ia după consiliere genetică. Analiza disponibilă este testarea prenatală prin secvențierea genei CFTR.
Uneori suspiciunea pornește de la ecografie, într-o sarcină fără risc cunoscut. Semnele care pot ridica suspiciunea sunt intestinul fetal hiperecogen, intestinul dilatat și vezicula biliară care nu poate fi vizualizată. GeneReviews (NIH) cuantifică primul semn: la un făt cu intestin hiperecogen, riscul de fibroză chistică este între 0,5% și 9,9%. Când vezicula biliară nu se vizualizează și există și alte anomalii, riscul crește de aproximativ 16 ori.
Testarea neinvazivă din sângele mamei pentru fibroză chistică devine tot mai frecventă, notează GeneReviews (NIH). Discută cu medicul care îți urmărește sarcina pentru a stabili ce opțiune de testare este potrivită pentru tine. Etapele investigațiilor sunt descrise în articolul despre testele prenatale pe trimestre.
Cât se trăiește cu fibroză chistică?
Prognosticul s-a schimbat mult în ultimul deceniu. Conform Registrului Cystic Fibrosis Foundation (2021), supraviețuirea mediană prezisă pentru copiii născuți între 2017 și 2021 este de 53 de ani. Este cu aproximativ 10 ani mai mult decât pentru generația născută între 2012 și 2016.
Registrul German de Mucoviscidoză, citat de journalmed.de în 2025, indică o cifră și mai mare pentru un copil născut azi în Germania: 57 de ani.
Aceste cifre reprezintă estimări pentru o întreagă generație de nou-născuți, calculate pe baza evoluției actuale. Nu spun cât va trăi o persoană anume. Prognosticul individual depinde de mutațiile moștenite, de funcția pulmonară și de accesul la tratament.
Un al doilea indicator arată aceeași schimbare. GeneReviews (NIH) raportează că peste jumătate dintre pacienții cu fibroză chistică din Statele Unite au peste 18 ani. Fibroza chistică nu mai este o boală exclusiv pediatrică.
Cifrele mai vechi, de aproximativ 30 de ani, care încă circulă în materialele de informare, nu reflectă situația actuală.
Există tratament pentru fibroza chistică?
Fibroza chistică nu se vindecă. Există însă tratamente care controlează boala și care au schimbat prognosticul în ultimii ani.
Îngrijirea este multidisciplinară. Include fizioterapie respiratorie, medicamente care fluidizează mucusul, antibiotice pentru infecțiile pulmonare, enzime pancreatice și suport nutrițional. O parte dintre pacienți sunt eligibili pentru terapii care corectează funcția proteinei CFTR, în funcție de genotip.
Schema de tratament este stabilită de medicul specialist, în funcție de manifestările bolii și de nevoile fiecărui pacient. Acest articol nu descrie tratamente, doze sau protocoale.
Monitorizarea pe termen lung include analize repetate periodic: probe funcționale respiratorii, cultură din spută, evaluarea funcției pancreatice și a metabolismului glucidic. GeneReviews (NIH) raportează că diabetul asociat fibrozei chistice apare la aproximativ 20% dintre adolescenți și la aproximativ 50% dintre adulții cu această boală. Acesta este unul dintre motivele pentru care screeningul metabolic face parte din urmărire.
Unde poți face testarea pentru fibroza chistică în România?
Fibroza chistică se urmărește în centre cu experiență în această boală, unde lucrează echipe multidisciplinare. Institutul Național pentru Sănătatea Mamei și Copilului „Alessandrescu-Rusescu” are un centru regional dedicat mucoviscidozei. Institutul de Pneumoftiziologie „Marius Nasta” include fibroza chistică în ghidul său pentru pacienți.
Pentru analizele genetice și de laborator, recoltarea se face în oricare dintre cele peste 300 de centre Clinica Sante, în toate județele țării. Vezi centrele de recoltare. Pentru analizele cu plată nu este nevoie de programare, iar consilierea genetică după testare este inclusă. Pentru analizele cu bilet de trimitere este nevoie de programare, în funcție de fondurile lunare CAS.
Medicul care te urmărește decide ce analize sunt necesare și în ce ordine.
Întrebări frecvente despre fibroza chistică
Ce este fibroza chistică?
Fibroza chistică este o boală genetică ereditară cauzată de mutații în gena CFTR. Secrețiile glandelor exocrine devin dense și vâscoase, ceea ce afectează în principal plămânii și pancreasul. Copilul este afectat doar dacă moștenește o mutație de la fiecare părinte.
Cât se trăiește cu fibroză chistică?
Conform Registrului Cystic Fibrosis Foundation (2021), supraviețuirea mediană prezisă pentru copiii născuți între 2017 și 2021 este de 53 de ani. Registrul German de Mucoviscidoză indică 57 de ani pentru un copil născut azi în Germania (citat de journalmed.de, 2025). Sunt estimări pentru o generație întreagă, nu un prognostic individual.
Cât trăiește un om cu fibroză pulmonară?
Fibroza pulmonară este o altă boală, fără legătură cu fibroza chistică. Constă în cicatrizarea progresivă a țesutului pulmonar și apare, de obicei, la adult. Prognosticul depinde de forma și de cauza bolii și se discută cu medicul pneumolog.
Ce este fibroza chistică a sânului?
Acest diagnostic nu există. Termenul corect este mastoză fibrochistică, numită și fibromatoză chistică mamară. Este o modificare benignă a țesutului mamar, cu noduli și chisturi, complet fără legătură cu gena CFTR.
Mucoviscidoza și fibroza chistică sunt același lucru?
Da, sunt două denumiri pentru aceeași boală. Termenul «mucoviscidoză» face referire la mucusul vâscos caracteristic bolii. În Germania se folosește aproape exclusiv termenul echivalent, Mukoviszidose.
Cum se face testul sudorii și ce valori sunt normale?
Se stimulează transpirația pe o zonă mică de piele, apoi se măsoară concentrația de cloruri. Un rezultat de 60 mmol/L sau mai mult confirmă suspiciunea, valorile între 30 și 59 mmol/L sunt intermediare, iar sub 30 mmol/L boala devine improbabilă (criteriile Cystic Fibrosis Foundation 2017 și European Cystic Fibrosis Society 2018). Rezultatul pozitiv se confirmă prin două determinări în zile diferite.
Ce analize se fac pentru fibroza chistică?
Testul sudorii, testarea genetică a genei CFTR (panel de mutații frecvente, secvențiere sau analiza delețiilor și duplicațiilor) și, la nou-născut, dozarea tripsinogenului imunoreactiv. Elastaza pancreatică din materii fecale evaluează funcția pancreasului. Medicul stabilește ce este necesar în fiecare caz.
Fibroza chistică poate fi depistată și la adult?
Da. Există și forme atipice ale bolii, care pot fi identificate la vârsta adultă. Profilul tipic al diagnosticului tardiv include pancreatite recurente, sinuzite și polipi nazali, bronșiectazii și infertilitate masculină (journalmed.de, 2025). În forma atipică, testul sudorii poate fi normal (Cleveland Clinic, 2024).
Sunt purtător de fibroză chistică — copilul meu va fi bolnav?
Doar dacă și partenerul tău este purtător. În acest caz, riscul este de 25% la fiecare sarcină (Cystic Fibrosis Foundation). Dacă doar unul dintre părinți este purtător, copilul nu este afectat, dar poate fi, la rândul său, purtător.
Un purtător de fibroză chistică are simptome?
Majoritatea purtătorilor nu au simptome. Există totuși o asociere statistică între statusul de purtător CFTR și pancreatita recurentă, bronșiectaziile sau rinosinuzita cronică cu polipoză nazală (GeneReviews, NIH). Este o asociere la nivel de grup, nu o predicție pentru o persoană anume.
Se poate face testul înainte de sarcină?
Da. Perioada dinaintea sarcinii este potrivită pentru efectuarea screeningului de purtător. Screeningul de status de purtător se recomandă ambilor parteneri, indiferent de istoricul familial, pentru că majoritatea copiilor cu fibroză chistică se nasc în familii fără cazuri anterioare (Cleveland Clinic, 2024).
Fibroza chistică se vindecă?
Nu există tratament curativ. Terapiile actuale controlează boala, reduc complicațiile și au îmbunătățit substanțial prognosticul în ultimul deceniu. Schema de tratament este stabilită de medicul specialist, în funcție de manifestările bolii și de nevoile fiecărui pacient.
Surse
- National Heart, Lung, and Blood Institute (NIH) — Cystic Fibrosis: Diagnosis, actualizat 15 noiembrie 2024
- GeneReviews (NCBI Bookshelf, NIH) — Cystic Fibrosis, NBK1250
- ARUP Consult — Cystic Fibrosis, literatură revizuită 2025
- Cystic Fibrosis Foundation — Carrier Testing for Cystic Fibrosis
- Cleveland Clinic — Cystic Fibrosis, revizuit medical 1 mai 2024
- Assurance Maladie (ameli.fr) — Mucoviscidose: le dépistage
- Centre national de coordination du dépistage néonatal (CNCDN) — Dépistage de la mucoviscidose, actualizat 9 octombrie 2025
- Mukoviszidose e.V. — Diagnostik: Gentest
- journalmed.de — Mukoviszidose, 21 august 2025
ℹ️
Acest articol are scop informativ și nu înlocuiește consultul medical. Rezultatele analizelor se interpretează întotdeauna de către medicul tău, în contextul istoricului și al simptomelor tale.